マルファン症候群の真実|寿命・遺伝確率と2026年最新治療を徹底解説
📌 【この記事の重要ポイントまとめ】
- 要点1:マルファン症候群は「FBN1遺伝子」の変異による全身性結合組織疾患で、親から子への遺伝確率は50%、家族歴のない突然変異が約25%を占める。
- 要点2:早期発見と予防的外科手術・血圧管理の定着により、現在の平均寿命は一般人とほぼ変わらない70歳前後まで延伸している。
- 要点3:国の指定難病167に該当し、重症度分類や大動脈病変の進行度に応じて医療費助成の対象となるため、専門チームによる定期フォローが生命線となる。
【病態とメカニズム】なぜ発症するのか?遺伝確率と骨格・組織の異常
マルファン症候群の根本的な原因は、第15番染色体上に存在するFBN1遺伝子(フィブリリン1)の変異です。フィブリリン1は、全身の細胞外マトリックスにおいて弾性線維(エラスチン)を束ねる微小線維の骨格を形成する重要な糖タンパク質です。このタンパク質が正常に機能しなくなると、組織の強靭性や柔軟性が著しく損なわれます。
さらに、フィブリリン1の破綻は細胞のシグナル伝達物質であるTGF-β(トランスフォーミング増殖因子β)の過剰な活性化を引き起こします。これにより、コラーゲンの分解や組織の線維化が異常に促進され、血管壁の脆弱化や骨の過剰成長、眼の支持組織の弛緩といった全身の病態へと発展します。
遺伝形式は「常染色体顕性(優性)遺伝」です。男女の性別に関係なく、片方の親がマルファン症候群である場合、子どもへ遺伝する確率は50%(2分の1)となります。一方で、家系内に過去の発症者がまったくいないにもかかわらず、受精時の突然変異(de novo変異)によって発症するケースが全体の約25%を占めます。「身内に高身長や心臓病の人がいないから関係ない」とは言い切れない点が、この疾患の特徴です。
【症状と特徴】骨格・目・心血管系に見られる代表的なサイン
マルファン症候群の症状は、結合組織が豊富に存在する「骨格系」「眼」「心血管系」の3大領域に集中して現れます。個々人によって症状の現れ方や重症度には大きな幅(表現型の多様性)があります。
1. 骨格系の特徴(クモ状指・側弯症・胸郭異常)
典型的な外見的特徴として、身長に対して手足が極端に長い(上肢を広げた長さが身長を上回る)、細長い指を持つクモ状指(Arachnodactyly)が挙げられます。また、胸骨が内側に落ち込む「漏斗胸」や外側に突き出る「鳩胸」、背骨が左右に曲がる「側弯症」、扁平足、関節の過度な柔軟性なども高頻度で認められます。
2. 目の症状(水晶体偏位・強度近視)
眼球内でレンズの役割を果たす水晶体を支える「チン小帯」が弱まり、水晶体が本来の位置からずれる水晶体亜脱臼(水晶体偏位)が特徴的です。幼少期からの急激な視力低下や強度近視、網膜剥離のリスクも伴います。
3. 心血管系の異常(大動脈拡張・大動脈解離リスク)
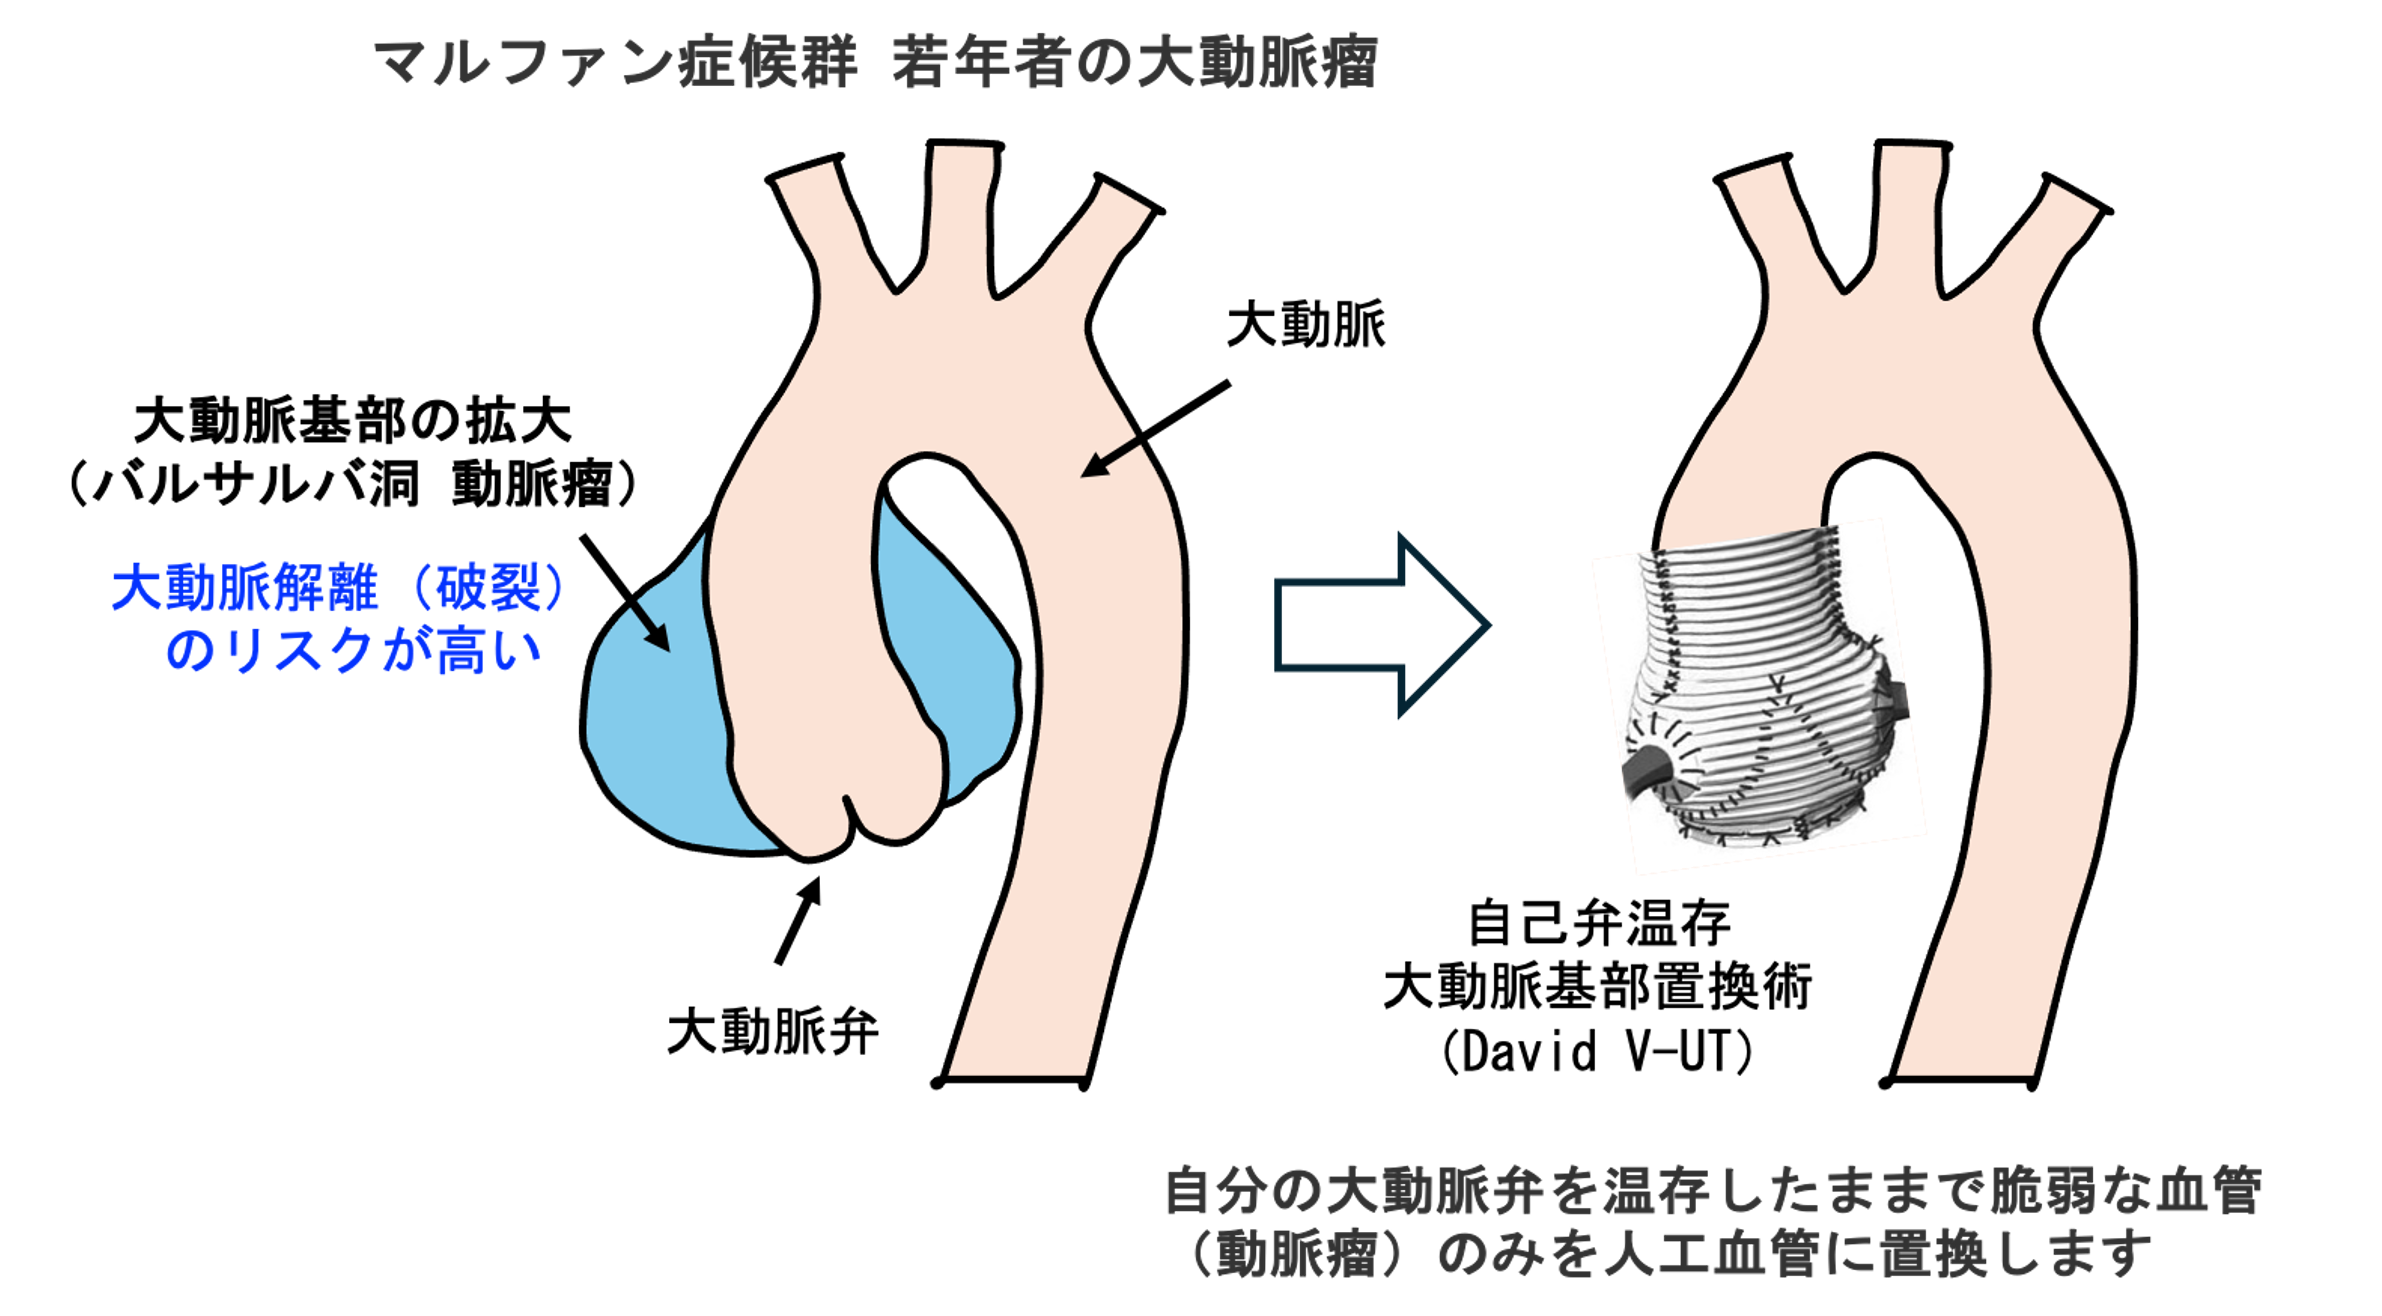
生命予後に最も直結するのが、心臓から全身へ血液を送り出す大動脈の根元(大動脈基部・バルサルバ洞)が徐々に広がる大動脈基部拡張です。進行すると大動脈弁閉鎖不全症を引き起こすほか、血管の内膜が裂ける急性大動脈解離や大動脈破裂といった致命的な血管イベントの引き金となります。
【寿命とデータ比較】かつて「短命」とされたマルファン症候群の現在地
1970年代以前の医学的知見では、マルファン症候群の平均寿命は30歳〜40代半ばとされ、大動脈解離や心不全による若年死が大きな脅威でした。しかし、超音波心動図(心エコー)による定期監視と、破裂前の予防的手術、血圧降下薬の普及によって、生命予後は劇的に改善しました。
2026年現在の臨床データにおいて、適切な医療管理を受けている患者の平均寿命は一般人口と遜色のない70歳前後に達しています。疾患そのものを恐れるのではなく、「いかに早期にリスクを把握し、血管径をコントロールするか」が生存期間を分ける決定打となっています。
| 比較項目 | マルファン症候群の臨床データ | 一般健常者の基準値・目安 | 医療現場の専門的評価 |
|---|---|---|---|
| 推定発症頻度 | 約1/3,000〜1/5,000人 | ― | 希少疾患ながら国内に推定2万人前後の潜在患者が存在。 |
| 遺伝確率 | 親が罹患の場合50%(突然変異25%) | 一般的な自然変異率未満 | 家族歴がない孤発例の早期見落としに注意が必要。 |
| 平均寿命の推移 | 1970年代:約32〜45歳 2020年代以降:約70歳以上 | 男性:約81歳 女性:約87歳 | 予防的外科治療の確立により、ほぼ通常に近い天寿を全う可能。 |
| 大動脈基部径の警戒値 | 成人で45〜50mm以上で手術検討 | 成人平均:約30mm前後 | 50mmを超えると解離リスクが跳ね上がるため、計画手術を推奨。 |
| 医療費支援制度 | 指定難病167(重症度分類に合致で助成) | 一般保険診療(1〜3割負担) | 大動脈病変や所定のスコアを満たすことで月額上限負担が適用。 |
【2026年最新】診断基準ガイドラインと進化する治療法・手術の判断
マルファン症候群の確定診断は、国際的な診断基準である「改訂ヘント基準(Revised Ghent Nosology)」に基づいて下されます。単一の検査だけで判断するのではなく、以下の要素を総合的にスコアリングします。
- 大動脈基部拡張(Zスコアと呼ばれる体表面積を考慮した指標が2以上)
- 水晶体偏位(亜脱臼)の有無
- FBN1遺伝子変異の同定
- 全身性スコア(Systemic Score):クモ状指(Steinberg徴候・Walker-Murdoch徴候)、側弯症、漏斗胸、足部変形、自然気胸、硬膜拡張などから合計7点以上
- 第一親等における確定診断歴
大動脈拡張または水晶体偏位が存在し、遺伝子変異や家族歴、全身スコアが一定基準を満たした場合に臨床診断が下されます。
薬物療法の最新知見:
心臓の拍動による大動脈壁への負荷を抑えるため、第一選択薬としてβ遮断薬(ベータブロッカー)が用いられます。さらに、TGF-βシグナルを抑制する作用を持つアンジオテンシンII受容体拮抗薬(ARB:ロサルタン等)の併用療法が定着しており、大動脈基部の拡大スピードを遅らせるエビデンスが蓄積されています。
外科的治療の進化:
大動脈基部が45〜50mm(家族歴や拡大速度によっては40mm台半ば)に達した段階で、破裂を未然に防ぐ予防的手術が検討されます。従来は人工弁と人工血管を一体化した「Bentall(ベンタール)手術」が主流でしたが、自己の大動脈弁を残す弁温存基部置換術(David手術やYacoub手術)の術式精度が向上しました。自己弁を残すことで、生涯にわたる抗凝固薬(ワーファリン)の服用やそれに伴う出血リスクを回避できるケースが増えています。
噂の真偽を徹底検証|有名人・芸能人の噂と一般に広がる誤解
インターネットの検索コミュニティやSNSでは、「長身で痩せ型の有名人はマルファン症候群ではないか」という噂が頻繁に語られます。歴史上の人物から現代の著名人まで、数多くの名前が取り沙汰されてきました。
歴史的人物に関する俗説:
アメリカ合衆国第16代大統領エイブラハム・リンカーンや、超絶技巧で知られるヴァイオリニストのニコロ・パガニーニは、その極端な高身長や異常に柔軟で長い指から、マルファン症候群であったという仮説が古くから唱えられてきました。しかし、彼らの生前には確定的な遺伝子検査や診断基準が存在せず、後世の研究者の推測にとどまります。近年の医学的検証では、リンカーンについては多発性内分泌腫瘍症(MEN2B)など別の類縁疾患の可能性も指摘されています。
現代の芸能人・ミュージシャンに関する誤解:
国内のアーティストやタレントでも、長身かつ細身で独特の指の美しさを持つ人物に対して無根拠な憶測が書き込まれる事例が後を絶ちません。公に自身がマルファン症候群であることを公表している著名人(元プロバスケットボール選手など一部のアスリート)を除き、「高身長で手足が長い=マルファン症候群」と短絡的に結びつけるのは医学的に完全な誤りです。
単なる体質的な高身長(家族性高身長)や無害な関節弛緩症と、血管破綻のリスクを伴う結合組織疾患は明確に区別されなければなりません。
【実態検証】当事者の声と日常生活で直面するリアルな課題
マルファン症候群と診断された患者が直面する最大の壁は、日常生活における活動制限と、長期的なメンタルケアです。外見上は健康そうに見えるため、周囲の理解が得られにくいという実態があります。
運動制限と活動の線引き:
大動脈に急激な血圧上昇(スパイク)がかかる運動は厳禁とされます。具体的には、ウェイトリフティングや短距離走などの無酸素運動、ラグビーやバスケットボールといった激しいコンタクトスポーツは解離を誘発するリスクが高いため回避が必要です。一方で、心拍数を上げすぎないウォーキングや軽い水泳などの有酸素運動は推奨されており、「何をしてよくて、何を避けるべきか」の正確な個別指導が現場で求められます。
妊娠・出産におけるリスク管理:
妊娠中は母体の循環血液量が約1.5倍に増加し、血管壁にもホルモン変化による負荷がかかります。大動脈基部径が40mmを超えている状態での妊娠は大動脈解離のリスクが非常に高くなるため、計画段階から循環器内科・心臓血管外科・産科が連携したチーム医療体制が必須となります。
多診療科連携(集学的医療)の重要性:
マルファン症候群は「心臓だけ」「目だけ」を診ていれば済む病気ではありません。循環器内科、心臓血管外科、眼科、整形外科、遺伝診療部、小児科が強固に連携する専門外来(マルファン外来・結合組織病外来)を設置する大学病院や高度医療センターへの通院が、合併症の早期封じ込めに最も有効です。
【マルファン症候群】に関するよくある質問(FAQ)
Q1:手足が長く高身長ですが、マルファン症候群かどうか自分で確かめる方法はありますか?
A1:簡易的なスクリーニングとして「親指徴候(Steinberg徴候:親指を手のひらに折り曲げて拳を握った際、親指の爪全体が小指側からはみ出る)」や「手首徴候(Walker-Murdoch徴候:反対の手の親指と小指で手首を握った際、爪が余裕をもって重なり合う)」があります。ただし、これらはあくまで参考の身体的特徴に過ぎません。確定診断には心エコーによる大動脈基部径の測定や細隙灯顕微鏡による水晶体検査が不可欠ですので、不安がある場合は循環器内科や遺伝診療科を受診してください。
Q2:医療費の助成制度(指定難病)を受けるにはどうすればいいですか?
A2:マルファン症候群は国の「指定難病167」に指定されています。大動脈基部拡張(Zスコア2以上)や大動脈解離の既往がある方、または一定以上の全身性スコアを満たし重症度分類に該当する場合に「特定医療費(指定難病)受給者証」の申請が可能です。都道府県が指定する「難病指定医」による臨床調査個人票の作成が必要となります。
Q3:子どもに遺伝しているかどうかは、何歳頃から検査できますか?
A3:親が確定診断を受けている場合、出生後から定期的な心エコーや眼科検査を行うことが推奨されます。遺伝子検査(FBN1解析)も可能ですが、倫理的配慮や遺伝カウンセリングが必要となります。小児期は骨格や血管の変化が成長とともに現れるため、専門医による定期的な経過観察が最も重要です。
まとめ:早期発見と適切な管理で「恐れる病気」から「付き合える疾患」へ
かつては深刻な生命の危機と結びつけられていたマルファン症候群ですが、2026年の医療水準において、その位置づけは「適切な定期管理と計画的介入によってコントロール可能な慢性疾患」へと移行しました。
最大の脅威である大動脈解離は、無症状のうちに血管径をモニタリングし、タイミングを逃さず予防的手術と血圧コントロールを行うことで高確率で回避できます。ネット上の不正確な噂や極端な言説に惑わされることなく、正確な医学的知見に基づき、専門医療機関と二人三脚で適切なライフスタイルを築いていくことが何よりも大切です。 (出典: マル ファン 症候群(Yahoo!ニュース))


SEOライティングとマーケティング戦略の専門家。分かりやすい解説記事で定評があります。